Dialogues Clin Neurosci. 2013 déc;15(4):431-43.
Abstract
Malgré l'importance de nombreux facteurs psychosociaux, la toxicomanie repose fondamentalement sur un processus biologique : la capacité de l'exposition répétée à une drogue à induire des modifications dans un cerveau vulnérable, modifications qui entraînent la recherche et la consommation compulsives de drogue, ainsi que la perte de contrôle sur cette consommation, définissant ainsi l'état de dépendance. Nous passons ici en revue les types d'adaptations moléculaires et cellulaires qui se produisent dans des régions cérébrales spécifiques et qui sont à l'origine des anomalies comportementales associées à la dépendance. Celles-ci incluent des altérations de l'expression génique, obtenues en partie par des mécanismes épigénétiques, une plasticité du fonctionnement neurophysiologique des neurones et des synapses, et une plasticité associée de la morphologie neuronale et synaptique, en partie médiée par une altération de la signalisation des facteurs neurotrophiques. Chacun de ces types de modifications induites par la drogue peut être considéré comme une forme de « mémoire cellulaire ou moléculaire ». De plus, il est frappant de constater que la plupart des formes de plasticité liées à la dépendance sont très similaires aux types de plasticité associés aux formes plus classiques de « mémoire comportementale », reflétant peut-être le répertoire limité de mécanismes d'adaptation dont disposent les neurones face aux défis environnementaux. Enfin, les adaptations moléculaires et cellulaires liées à la dépendance impliquent la plupart des mêmes régions cérébrales qui interviennent dans les formes plus classiques de mémoire, ce qui confirme l'hypothèse selon laquelle les souvenirs anormaux jouent un rôle important dans les syndromes de dépendance. L'objectif de ces études, qui visent à élucider les bases moléculaires et cellulaires de la toxicomanie, est de développer à terme des tests diagnostiques fondés sur des principes biologiques, ainsi que des traitements plus efficaces contre les troubles de la dépendance.
Introduction
La toxicomanie, définie comme la recherche et la consommation compulsives de drogues malgré des conséquences dramatiques ou une perte de contrôle, est causée par des modifications durables induites par la drogue dans certaines régions du cerveau.<sup> 1 </sup> Cependant, seules certaines personnes développent une dépendance suite à une exposition répétée à la drogue, tandis que d'autres sont capables d'en consommer occasionnellement sans développer de dépendance. Les facteurs génétiques expliquent environ 50 % de cette variabilité individuelle de la vulnérabilité à la dépendance, et ce degré d'hérédité est valable pour toutes les principales classes de drogues addictives, notamment les stimulants, les opiacés, l'alcool, la nicotine et les cannabinoïdes . <sup>2 </sup> Il n'a pas encore été possible d'identifier la plupart des gènes impliqués dans ce risque génétique, probablement en raison de l'implication de centaines de variations génétiques qui, chez un seul individu, confèrent une vulnérabilité à la dépendance (ou, chez d'autres, une résistance).
L'autre moitié du risque de dépendance est due à une multitude de facteurs environnementaux, présents tout au long de la vie, qui interagissent avec le patrimoine génétique d'un individu et le rendent plus ou moins vulnérable à la dépendance. Plusieurs types de facteurs environnementaux sont impliqués dans la dépendance, notamment le stress psychosocial, mais le facteur de loin le plus puissant est l'exposition à la drogue elle-même. Il a été démontré que certaines drogues « d'initiation », en particulier la nicotine, augmentent la vulnérabilité à la dépendance à une autre drogue. De plus, il est de plus en plus évident que, malgré la diversité des risques génétiques de dépendance au sein de la population, une exposition prolongée à des doses suffisamment élevées d'une drogue peut transformer une personne présentant une prédisposition génétique relativement faible en toxicomane.
Des progrès considérables ont été réalisés au cours des deux dernières décennies dans l'identification des régions cérébrales spécifiques impliquées dans la survenue d'un syndrome de dépendance, ainsi que dans la compréhension des modifications moléculaires et cellulaires induites par les drogues dans ces régions, modifications qui sous-tendent des aspects clés de la dépendance. <sup> 1,5 </sup> Le circuit qui a suscité le plus d'intérêt est le système dopaminergique mésolimbique. Il implique des neurones dopaminergiques de l'aire tegmentale ventrale (ATV) du mésencéphale qui innervent les neurones épineux moyens du noyau accumbens (NAc, une partie du striatum ventral). Ces neurones de l'ATV innervent également de nombreuses autres régions du cerveau antérieur, notamment l'hippocampe, l'amygdale et le cortex préfrontal (CPF).
Il est judicieux d'examiner ces mécanismes de dépendance induite par les drogues dans ce volume consacré à la mémoire pour trois raisons qui se recoupent. 6
- Premièrement, toutes les adaptations induites par un médicament peuvent être considérées comme des types de «mémoire moléculaire ou cellulaire»: la cellule nerveuse subissant de tels changements est différente du fait de l'exposition au médicament et réagit donc différemment à ce même médicament, à d'autres drogues ou à une foule d'autres stimuli à la suite.
- Deuxièmement, il est intéressant de noter que beaucoup, peut-être la plupart des types de changements associés à un état de dépendance. (p. ex. modification de la transcription des gènes, épigénétique, plasticité synaptique et globale des cellules, morphologie neuronale et mécanismes neurotrophiques) sont également impliqués dans les formes traditionnelles de «mémoire comportementale» telles que la mémoire spatiale, le conditionnement de la peur et le conditionnement opérant, entre autres.
- Troisièmement, parmi les régions du cerveau touchées par la toxicomanie, il y a celles qui sont des substrats neuronaux clés pour la mémoire comportementale, notamment l'hippocampe, l'amygdale et les PFC. Cela coïncide avec la prise de conscience croissante du fait que certaines des caractéristiques les plus importantes de la toxicomanie observées cliniquement (par exemple, le désir de drogue et les rechutes) reflètent des anomalies dans les circuits de mémoire traditionnels, la mémoire à long terme de l'expérience de la drogue servant de puissant facteur de toxicomanie.4,7,8 Inversement, les régions de récompense du cerveau (par exemple, VTA et NAc) influencent fortement la mémoire comportementale.
Cet article présente une vue d'ensemble des principaux types de modifications moléculaires et cellulaires survenant dans plusieurs régions cérébrales chez les modèles animaux de dépendance, en se concentrant sur le noyau accumbens, pour lequel le plus grand nombre d'informations sont actuellement disponibles. Il est important de noter qu'il est de plus en plus possible de valider certaines de ces modifications chez les personnes dépendantes grâce à des études post-mortem. Bien que les drogues d'abus aient des structures chimiques distinctes et agissent sur des cibles protéiques différentes, il est frappant de constater que de nombreuses adaptations importantes liées à la dépendance sont communes à de nombreuses drogues, voire à toutes, et contribuent probablement aux caractéristiques partagées d'un syndrome de dépendance . <sup> 4,9 </sup> En revanche, de nombreuses autres adaptations induites par une drogue sont spécifiques à une drogue donnée et peuvent être impliquées dans des aspects plus uniques d'une dépendance donnée. Nous nous concentrons ici sur les stimulants et les opiacés, qui produisent des effets plus marqués chez les modèles animaux que les autres drogues. Nous soulignons également d'importants axes de recherche futurs qui permettront d'approfondir notre compréhension des syndromes de dépendance et de traduire ces avancées en tests diagnostiques et en traitements améliorés.
Mécanismes transcriptionnels et épigénétiques
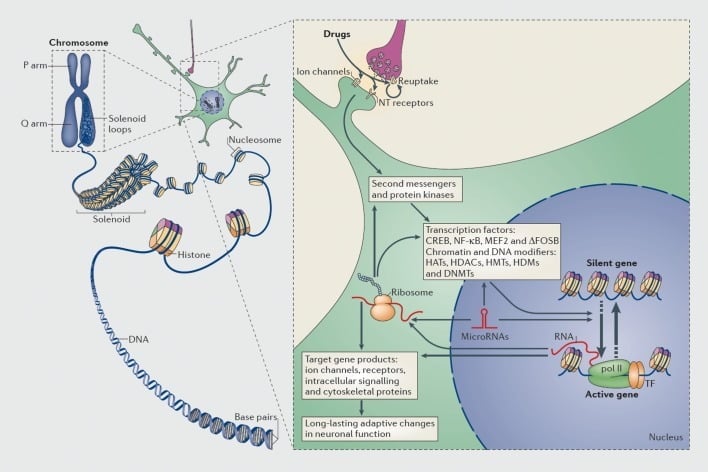
Le fait que les personnes dépendantes puissent présenter un risque accru de rechute malgré des années d'abstinence implique que la dépendance induit des modifications cérébrales très stables sous l'effet de la drogue. Ceci a conduit plusieurs équipes à considérer les modifications de l'expression génique comme une composante importante du processus de dépendance ( Figure 1 ). Ainsi, des études de gènes candidats ou des analyses pangénomiques utilisant des puces à ADN et, plus récemment, le séquençage d'ARN à haut débit (RNA-seq) ont permis d'identifier de nombreux gènes dont l'expression est altérée dans une région cérébrale donnée, chez des modèles murins et primates de dépendance, ainsi que chez des personnes dépendantes (voir par exemple les références 10 à 17). Des exemples de ces gènes sont présentés dans les sections suivantes de cette revue.
Mécanismes de régulation transcriptionnelle et épigénétique par les drogues d'abus. Dans les cellules eucaryotes, l'ADN est organisé en enveloppant des octomères d'histones pour former des nucléosomes, qui sont ensuite organisés et condensés pour former des chromosomes (partie gauche). Ce n'est qu'en démêlant temporairement la chromatine compactée que l'ADN d'un gène spécifique peut être rendu accessible à la machinerie de transcription. Les drogues d'abus agissent par le biais de cibles synaptiques telles que les mécanismes de réabsorption, les canaux ioniques et les récepteurs de neurotransmetteurs (NT) pour modifier les cascades de signalisation intracellulaire (partie droite). Cela conduit à l'activation ou à l'inhibition de facteurs de transcription (TF) et de nombreuses autres cibles nucléaires, y compris les protéines régulatrices de la chromatine (indiquées par des flèches épaisses); les mécanismes détaillés impliqués dans la régulation synaptique des protéines régulatrices de la chromatine restent mal compris. Ces processus aboutissent finalement à l'induction ou à la répression de gènes particuliers, y compris ceux d'ARN non codants tels que les microARN; Une expression altérée de certains de ces gènes peut à son tour réguler davantage la transcription des gènes. Il est suggéré que certains de ces changements induits par les médicaments au niveau de la chromatine sont extrêmement stables et sont donc à la base des comportements à long terme qui définissent la dépendance. CREB, protéine de liaison à un élément sensible à l'AMP cyclique; DNMT, ADN méthyltransférases; HAT, histone acétyltransférases; HDAC, histone déacétylases; HDM, histones déméthylases; Les HMT, les histones méthyltransférases; MEF2, facteur 2 amplificateur spécifique des myocytes; NF-kB, facteur nucléaire-KB; pol II, ARN polymérase II. Reproduit de la référence 44: Robison AJ, Nestler EJ. Mécanismes transcriptionnels et épigénétiques de la dépendance. Nat Rev Neurosci. 2011; 12: 623-637.
De même, de nombreux facteurs de transcription — des protéines qui se lient aux régions régulatrices des gènes et modulent ainsi leur transcription — sont impliqués dans les effets à long terme des drogues sur l'expression génique cérébrale . Parmi les exemples les plus importants, citons CREB (protéine de liaison à l'élément de réponse à l'AMPc), ΔFosB (facteur de transcription de la famille Fos), NF-κB (facteur nucléaire κB), MEF2 (facteur d'activation des myocytes 2) et les récepteurs des glucocorticoïdes.<sup> 5 , 10 , 18-22 </sup> Il est désormais possible de mieux comprendre les voies de signalisation cellulaire par lesquelles les drogues activent un facteur de transcription donné dans le cerveau et d'établir un lien de causalité entre cette activation, les gènes cibles de ce facteur et certains aspects comportementaux de la dépendance (voir figure 1) . Ces progrès sont illustrés par l'étude de CREB et ΔFosB, qui sont les facteurs de transcription les mieux étudiés dans les modèles de dépendance.
Protéine de liaison à l'élément de réponse cAMP
Stimulants et drogues opiacées d'abus activent CREB dans plusieurs régions du cerveau importantes pour la toxicomanie, y compris dans le NAc.23,24 CREB est connu pour être activé dans d’autres systèmes par cAMP, Ca2+et les voies de facteurs de croissance,25 et on ne sait pas encore lequel de ces facteurs déclenche son activation dans l’anémie néonatale par l’abus de drogues. Il a été démontré que l’activation médicamenteuse de CREB dans NAc représente un mécanisme classique de rétroaction négative, par lequel CREB sert à réduire la sensibilité d'un animal aux effets gratifiants de ces médicaments (tolérance) et à médier un état émotionnel négatif pendant le sevrage médicamenteux (dépendance).18,26,27 Récemment, il a été démontré que ces effets entraînaient une augmentation de l'auto-administration du médicament et une rechute, vraisemblablement par le biais d'un processus de renforcement négatif.28 Ces actions de CREB semblent impliquer les deux sous-types majeurs de neurones épineux de type NAc, ceux qui expriment principalement D1 versus D2 récepteurs de la dopamine.24 IFait intéressant, de nombreux ouvrages ont montré que le CREB, agissant dans l'hippocampe et l'amygdale, est une molécule clé de la mémoire comportementale..29-31 Ce rôle important dans la toxicomanie et la mémoire comportementale reflète probablement le fait que les neurones sont dotés d'un nombre fini de mécanismes moléculaires leur permettant de s'adapter à un environnement en constante évolution.
Les gènes cibles de CREB impliqués dans ce phénotype comportemental ont été identifiés par des analyses pangénomiques et des études plus ciblées.<sup> 10 , 18 , 32</sup> À titre d'exemple, citons la dynorphine, un peptide opioïde : l'induction de l'expression de la dynorphine par un stimulant dans les neurones du noyau accumbens (NAc), via CREB, augmente l'activation des récepteurs opioïdes κ sur les neurones dopaminergiques de l'aire tegmentale ventrale (VTA) et, de ce fait, supprime la transmission dopaminergique vers le NAc et altère le système de récompense . <sup> 18 </sup> Plusieurs autres cibles de CREB se sont révélées importantes pour la plasticité synaptique induite par les drogues, comme nous le verrons plus loin. Bien que CREB soit également activé dans plusieurs autres régions cérébrales par les stimulants et les opiacés, <sup>23 , 24 </sup> les conséquences comportementales de cet effet et les gènes cibles impliqués restent mal connus. De même, le rôle de CREB dans la médiation des effets d'autres drogues d'abus est encore peu exploré.<sup> 19</sup>
ΔFosB
L'exposition aiguë à pratiquement n'importe quelle drogue induit l'expression de tous les facteurs de transcription de la famille Fos dans le noyau accumbens (NAc) et plusieurs autres régions cérébrales. Cette induction est rapide mais également très transitoire, les niveaux de protéines Fos revenant à la normale en 8 à 12 heures. Parmi ces protéines de la famille Fos, ΔFosB, un produit tronqué du gène FosB, se distingue par sa stabilité inhabituelle. Il s'accumule progressivement lors d'expositions répétées à la drogue et devient la protéine Fos prédominante exprimée dans ces conditions.<sup> 22,33 </sup> De plus, en raison de cette stabilité, les niveaux de ΔFosB persistent plusieurs semaines après l'arrêt du traitement. Cette induction chronique de ΔFosB a été démontrée pour la quasi-totalité des drogues<sup> 34 </sup> et, pour la plupart d'entre elles, elle est spécifique des neurones de type Dl du NAc. <sup> 34,35 </sup> Elle a également été observée chez les personnes toxicomanes. 35 De nombreuses études ont démontré que l'induction de ΔFosB dans les neurones D1 du noyau accumbens (NAc) accroît la sensibilité de l'animal aux récompenses, qu'elles soient naturelles ou liées aux drogues, et favorise l'auto-administration de drogues, vraisemblablement par un mécanisme de renforcement positif (voir références 34 à 38) . Il est intéressant de noter que l'induction de ΔFosB par les drogues dans le NAc est plus marquée chez les animaux adolescents, période de plus grande vulnérabilité à la dépendance , 39 et que son induction par la nicotine est impliquée dans l'augmentation, par la nicotine, de l'effet de la cocaïne . 40
Concernant CREB, de nombreux gènes cibles de ΔFosB ont été identifiés dans le NAc par des approches de gènes candidats et d'analyse génomique à grande échelle. <sup> 10,32 </sup> Alors que CREB induit la dynorphine, ΔFosB la supprime, contribuant ainsi à ses effets pro-récompense . <sup>38 </sup> Une autre cible de ΔFosB est cFos : l'accumulation de ΔFosB lors d'expositions répétées à la drogue entraîne la répression de c-Fos et contribue au mécanisme moléculaire par lequel ΔFosB est induit de manière sélective à l'état chronique sous traitement médicamenteux . <sup> 41</sup> Il a été démontré que de nombreuses autres cibles de ΔFosB interviennent dans la capacité de certaines drogues à induire une plasticité synaptique dans le NAc et des modifications associées de l'arborisation dendritique des neurones épineux moyens du NAc, comme nous le verrons plus loin.
Les conséquences fonctionnelles de l'induction de ΔFosB dans d'autres régions cérébrales sont moins bien comprises, bien que son induction dans le cortex orbitofrontal (COF) ait été étudiée en détail. Dans cette région, ΔFosB intervient dans la tolérance aux effets perturbateurs de la cocaïne sur les fonctions cognitives lors d'une exposition chronique, et cette adaptation est associée à une augmentation de l'auto-administration de cocaïne . <sup> 42,43 </sup>
Des analyses pangénomiques ont suggéré plusieurs gènes cibles potentiels impliqués dans ces effets. <sup>42</sup> Malgré les propriétés temporelles uniques de ΔFosB et le fait qu'il soit induit dans les circuits de mémoire traditionnels (par exemple, l'hippocampe), son rôle dans la mémoire comportementale reste à explorer, un sujet d'étude prometteur pour l'avenir.
Mécanismes épigénétiques
Ces dernières années, les études sur la transcription ont évolué vers l'épigénétique<sup> 44</sup> (voir figure 1) , que l'on peut définir comme une modification de l'expression génique survenant en l'absence de modification de la séquence d'ADN. Les mécanismes épigénétiques contrôlent le compactage de l'ADN au sein du noyau cellulaire via ses interactions avec les histones et de nombreuses autres protéines nucléaires, qui constituent ensemble la chromatine. L'expression des gènes est régulée par l'état de ce compactage grâce à la modification covalente des histones, d'autres protéines et de l'ADN lui-même. À titre d'exemples, l'acétylation des histones tend à activer les gènes, la méthylation des histones peut les activer ou les réprimer selon le résidu lysine modifié, et la méthylation de l'ADN est généralement associée à la répression génique, bien que certaines formes variantes de méthylation (par exemple, la 5-hydroxyméthylation) puissent être associées à l'activation des gènes.
L'épigénétique est un mécanisme fascinant car, dans d'autres systèmes, comme la biologie du développement et du cancer, certaines modifications épigénétiques peuvent être permanentes. C'est pourquoi l'épigénétique a été étudiée aussi bien dans les modèles d'apprentissage et de mémoire (par exemple, références 45 à 48) que dans le domaine de la dépendance ; 44 , 49 dans les deux systèmes, des changements importants ont été observés au niveau de l'acétylation et de la méthylation des histones et de la méthylation de l'ADN. À titre d'exemple, l'histone méthyltransférase G9a est impliquée à la fois dans la mémoire 50 et dans la dépendance. 51 , 52 Dans les modèles de dépendance, l'expression de G9a est diminuée dans le noyau accumbens (NAc) en réponse aux stimulants ou aux opiacés, ce qui a été démontré comme renforçant les effets gratifiants de ces substances . 51 , 52 Fait intéressant, la suppression de G9a par la cocaïne est médiée par ΔFosB. G9a catalyse la diméthylation de la lysine 9 de l'histone H3 (H3K9me2), un médiateur majeur de la répression génique. Les techniques ChIP-chip ou ChIP-seq (immunoprécipitation de la chromatine suivie, respectivement, d'analyses de promoteurs ou de séquençage à haut débit) ont été utilisées pour établir des cartes pangénomiques des gènes du noyau accumbens (NAc) présentant des altérations de H3K9me2 après exposition à des stimulants ou des opiacés.<sup> 32 , 52 , 53</sup> En superposant ces listes de gènes aux listes pangénomiques des modifications d'expression génique et aux cartes pangénomiques de nombreuses autres formes de modifications épigénétiques (par exemple, la liaison de ΔFosB, la liaison de CREB, d'autres modifications d'histones, etc.), <sup>32 , 53</sup> il devrait être possible d'identifier un ensemble de plus en plus complet de gènes régulés par les drogues et de comprendre les mécanismes épigénétiques sous-jacents.
Une autre forme de régulation épigénétique impliquée dans la mémoire et la dépendance est la production de microARN (miARN). Ces petits ARN non codants se lient à des régions complémentaires des ARNm et suppriment ainsi leur traduction ou induisent leur dégradation. La délétion d'Argonaut, une protéine essentielle à la maturation des miARN, modifie les réponses comportementales à la cocaïne, avec des effets distincts observés pour les neurones épineux moyens de type D1 et D2. <sup>54</sup> Plusieurs miARN spécifiques se sont également révélés être régulés par l'exposition aux drogues et, par conséquent, influencer les réponses comportementales à ces dernières (voir par exemple les références 55 et 56). Il sera intéressant, dans de futures études, d'identifier les ARNm cibles de ces miARN et de caractériser leur impact sur le processus de dépendance.
Plasticité synaptique
Les mêmes types généraux de modifications synaptiques au niveau des synapses glutamatergiques, impliqués dans la mémoire comportementale au niveau de l'hippocampe et de l'amygdale (voir d'autres articles de ce numéro), ont également été observés dans les régions cérébrales de la récompense, dans des modèles d'addiction, et jouent un rôle important dans le processus d'addiction . <sup> 57,58 </sup> Cette plasticité synaptique induite par les drogues a été décrite dans plusieurs régions cérébrales ; toutefois, nous nous concentrons ici sur le noyau accumbens (NAc), qui a fait l'objet de la plupart des recherches à ce jour ( figure 2 ).
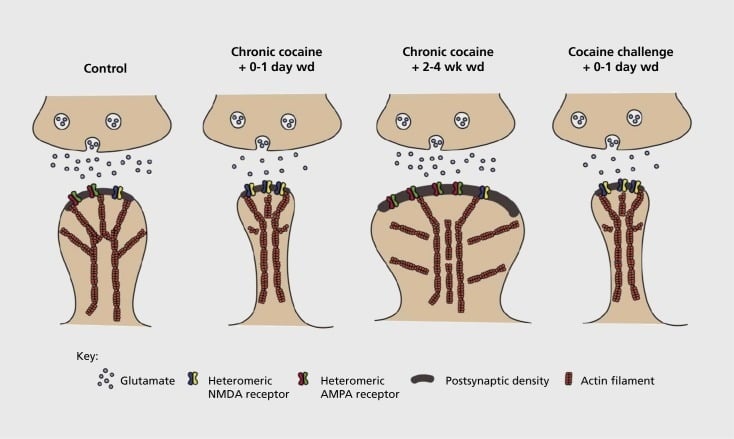
Modèle de plasticité structurale synaptique et structurale liée à la dépendance dans le noyau accumbens (NAc). L'exposition chronique à la cocaïne entraîne une réorganisation temporelle et transitoire des récepteurs de l'acide α-amino-3-hydroxy-5-méthyl-4-isoxazolepropionique (AMPA) et de l'acide N-méthyl-D-aspartique (NMDA) dans le milieu NAc synapses du neurone épineux (MSN), ainsi que des changements structurels dans la tête de la colonne vertébrale des MSN de l’ACN qui sont en corrélation avec des formes distinctes de plasticité synaptique. Par exemple, la cocaïne chronique induit l'expression de surface des récepteurs NMDA, la formation de synapse silencieuse et la dépression à long terme (LTD) à un stade précoce du sevrage. Au cours d'un sevrage plus prolongé (Wd), ces changements synaptiques s'inversent, entraînant une expression accrue des récepteurs AMPA de surface, une consolidation de la synapse en une colonne vertébrale en forme de champignon et une potentialisation à long terme (LTP). Ces effets disparaissent rapidement à la suite d'une exposition à une dose d'attaque de cocaïne conduisant à une restructuration de la colonne vertébrale en fines épines et à une diminution de la force synaptique.
Les premières expériences ont démontré que l'exposition répétée à des drogues stimulantes induit un état de type dépression à long terme (DLT) au niveau des synapses glutamatergiques du noyau accumbens (NAc) .⁵⁹ Cependant, des travaux plus récents ont montré que cette plasticité est fortement dépendante du temps : la DLT, survenant peu après la dernière prise de cocaïne, évolue vers un état de type potentialisation à long terme (PLT) après des périodes de sevrage plus longues.⁶⁰ ,⁶¹ Ces travaux , menés jusqu'à présent principalement avec des drogues administrées par un chercheur – et non auto-administrées –, ont mis en évidence la nécessité d'études plus systématiques sur des modèles d'auto-administration. Ces études permettraient de suivre les formes de plasticité synaptique se produisant au niveau des synapses glutamatergiques du NAc, sur une période détaillée allant de l'acquisition de l'auto-administration à son maintien, en passant par différentes phases de sevrage et d'extinction, et en réponse à des stimuli susceptibles de provoquer une rechute. Les travaux menés jusqu'à présent ont également permis de définir certains mécanismes moléculaires contribuant à cette plasticité synaptique induite par les médicaments, notamment le trafic des récepteurs AMPA vers la synapse, possiblement médié en partie par la phosphorylation de certaines sous-unités des récepteurs AMPA par la CaMKII (protéine kinase II dépendante du Ca²⁺ / calmoduline), ainsi que par une expression altérée de ces sous-unités (par exemple, 60, 62-65, figures 2 et 3 ). Un rôle de CREB et de ΔFosB a été mis en évidence dans ces phénomènes, ainsi que dans les modifications morphologiques associées des synapses glutamatergiques (voir ci-dessous). Par exemple, GluA1 est une cible de CREB dans le noyau accumbens (NAc), où GluA2 et CaMKII sont tous deux des cibles de ΔFosB . 35 , 36 , 66 , 67 À l’avenir, il sera important de relier des adaptations spécifiques aux changements dépendants du temps dans la fonction synaptique et les caractéristiques comportementales de la dépendance.
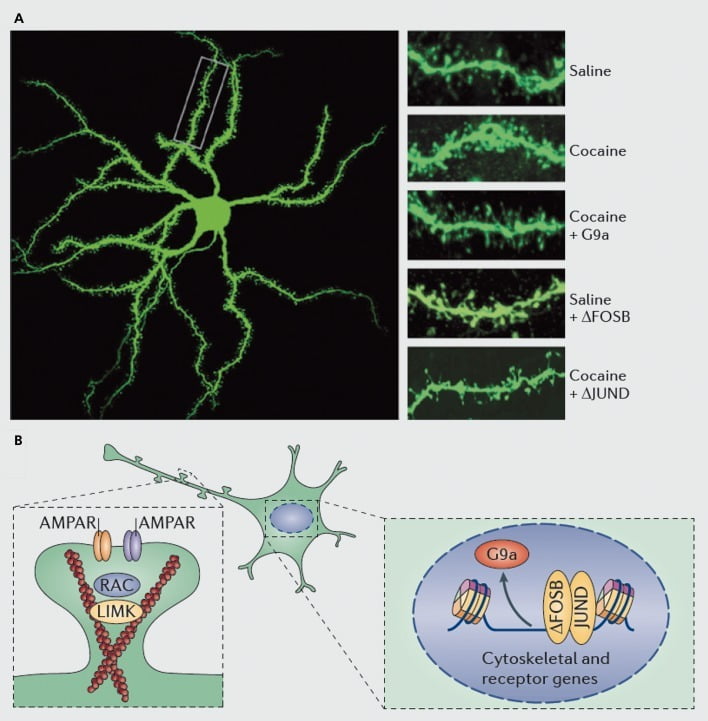
Mécanismes moléculaires sous-jacents à l'induction par la cocaïne d'épines dendritiques sur les neurones épineux moyens du nucleus accumbens (NAc). A) montre des augmentations induites par la cocaïne du nombre d'épines dendritiques qui peuvent être bloquées par la surexpression virale de G9a ou JunD (un antagoniste de la transcription médiée par AP1), ou imitées par la surexpression virale de FosB. B) Il a été démontré que la régulation du trafic des récepteurs AMPA (AMPAR) et du cytosquelette d'actine (à gauche), ainsi que la régulation de la transcription des récepteurs du glutamate et des protéines régulatrices de l'actine (par exemple, par l'intermédiaire de ΔFosB, à droite) jouent des rôles importants dans la régulation par la cocaïne de la densité de la colonne vertébrale dendritique NAc. UMK, domaine LIM kinase; RAC, substrat de la toxine botulique C3 liée à Ras.
De nouveaux outils expérimentaux permettent, pour la première fois, de définir avec une précision croissante quels circuits spécifiques présentent ces formes de plasticité synaptique et quelles anomalies comportementales ils impliquent. Par exemple, les sous-régions « coquille » et « noyau » du noyau accumbens (NAc) présentent des différences de plasticité synaptique induite par les médicaments, de même que les neurones épineux moyens de type D1 et D2 au sein de chaque sous-région.<sup> 60 , 63 , 64 , 67</sup> De même, des expériences optogénétiques ont apporté un éclairage nouveau sur la contribution d’une forme particulière de plasticité synaptique (par exemple, la dépression à long terme [LTD]) au niveau de populations spécifiques de synapses glutamatergiques du NAc, notamment celles provenant du cortex préfrontal médian, de l’amygdale basolatérale ou du subiculum ventral (principale voie de sortie de l’hippocampe). 68-70 À terme, il sera nécessaire de superposer les adaptations moléculaires induites par les drogues dans chacun de ces neurones afférents aux adaptations synaptiques spécifiques qui se produisent dans leurs dendrites postsynaptiques afin de comprendre pleinement comment les drogues modifient les circuits cérébraux pour induire certains aspects de l'état de dépendance. Cette entreprise exigera une meilleure compréhension de la plasticité induite par les drogues au niveau des synapses inhibitrices dans ces mêmes régions cérébrales, un domaine qui a jusqu'à présent été très peu étudié. 65
Plasticité de cellules entières
Alors que la majorité des recherches portant sur les modifications neurophysiologiques des neurones dans le cadre de la toxicomanie, comme dans les phénomènes d'apprentissage et de mémoire, se sont concentrées sur la plasticité synaptique, l'importance de la plasticité cellulaire globale est de plus en plus mise en évidence. La plasticité cellulaire globale, également appelée plasticité homéostatique,<sup> 71</sup> implique des modifications de l'excitabilité intrinsèque d'une cellule nerveuse entière, indépendamment de la synapse. Étant donné que certains aspects de la toxicomanie impliquent une sensibilité accrue ou réduite à la drogue, il est logique que l'excitabilité électrique accrue ou réduite de certaines cellules nerveuses contribue à ces adaptations comportementales . <sup>5</sup>
L' exemple le mieux établi de plasticité cellulaire globale induite par une drogue est la capacité des opiacés, consommés de façon chronique, à augmenter l'excitabilité intrinsèque des neurones noradrénergiques du locus coeruleus (LC ). <sup>72 </sup> Cette excitabilité accrue est médiée par CREB et son induction de certaines isoformes de l'adénylate cyclase, qui stimulent l'activité des neurones du LC, probablement par l'induction de canaux Na<sup>+</sup>.<sup> 72-75 </sup> Cette hyperexcitabilité des neurones du LC représente un mécanisme classique de tolérance et de dépendance et est à l'origine de certains signes et symptômes du sevrage aux opiacés. Il est intéressant de noter que CREB induit une forme similaire de plasticité cellulaire globale dans les neurones épineux moyens du noyau accumbens (NAc), qui deviennent également hyperexcitables suite à une exposition chronique aux drogues, via CREB. 76 Il sera donc essentiel dans les recherches futures de comprendre comment la plasticité synaptique médiée par CREB des synapses glutamatergiques sur les neurones épineux moyens NAc 65 , 66 s'additionne à l'hyperexcitabilité intrinsèque médiée par CREB de ces neurones 76 pour contrôler les caractéristiques comportementales de la dépendance.
Un autre exemple de plasticité cellulaire globale dans les modèles d'addiction est l'hyperexcitabilité des neurones dopaminergiques de l'ATV qui survient après une exposition chronique aux opiacés ( Figure 4 ). <sup>77,78 </sup> Cette adaptation, associée à des modifications morphologiques de ces cellules nerveuses (voir section suivante), n'est pas médiée par CREB mais résulte plutôt de la régulation de cascades de signalisation neurotrophiques, comme décrit ci-dessous.

Modèle fonctionnel des adaptations induites par la morphine chronique dans les neurones dopaminergiques de l'aire tegmentale ventrale (ATV). La morphine chronique diminue la taille des corps cellulaires des neurones dopaminergiques (DA) de l'ATV tout en augmentant leur excitabilité, et diminue la transmission dopaminergique vers le noyau accumbens. L'effet net de la morphine est une diminution de la réactivité du circuit de la récompense, c'est-à-dire une tolérance à la récompense. La régulation négative de la voie de signalisation IRS2-AKT dans l'ATV est responsable des effets de la morphine chronique sur la taille des corps cellulaires et l'excitabilité électrique ; l'effet sur l'excitabilité est médié par une diminution des courants GABA<sub>A</sub> et une suppression de l'expression des canaux K<sup>+</sup> . La régulation négative de l'activité de mTORC2 induite par la morphine dans l'ATV est cruciale pour ces adaptations morphologiques et physiologiques induites par la morphine, ainsi que pour la tolérance à la récompense. Contrairement à mTORC2, la morphine chronique augmente l'activité de mTORC0, qui n'influence pas ces adaptations induites par la morphine. BDNF, facteur neurotrophique dérivé du cerveau ; IRS, substance du récepteur de l’insuline ; mTORC, complexe mTOR ; AKT, protéine kinase B. Reproduit d’après la réf. 77.
Plasticité morphologique et mécanismes neurotrophiques
De plus en plus de données, issues notamment d'études sur les neurones de l'hippocampe et du cortex cérébral, montrent que les modifications de la plasticité synaptique sont associées à des changements morphologiques au niveau des synapses. Par exemple, la LTD et la génération de synapses silencieuses sont associées à la formation d'épines dendritiques fines ou courtes, tandis que la LTP est associée à des épines plus grandes, en forme de champignon. <sup>79,80 </sup> Il est donc intéressant de constater que la recherche sur la toxicomanie s'intéresse depuis plus de 15 ans aux modifications des épines dendritiques induites par les drogues. L' exposition chronique aux stimulants augmente la densité des épines dendritiques des neurones épineux moyens du NAc, une modification qui prédomine pour les neurones de type Dl . <sup> 6,7,81,82 </sup> L'induction des épines a généralement été associée à une sensibilisation des réponses comportementales à ces drogues, bien que certaines données contredisent cette hypothèse.
Comme pour les études sur la plasticité synaptique, des recherches supplémentaires sont nécessaires pour définir systématiquement les modifications des épines dendritiques qui surviennent lors de l'auto-administration, du sevrage et de la rechute d'une drogue. Les études menées à ce jour, impliquant l'auto-administration et l'administration par le chercheur, suggèrent des modifications très différentes des épines à différents moments du sevrage et dans les sous-régions du noyau accumbens (NAc) (coquille ou noyau) . <sup>83-86 </sup> Il sera également important de définir les mécanismes moléculaires précis par lesquels la cocaïne ou un autre stimulant produit ces effets dépendants du temps et spécifiques au type cellulaire. Il a été démontré que ΔFosB est à la fois nécessaire et suffisant pour l'induction d'épines immatures sur les neurones Dl du NAc . <sup> 35 , 51 , 67</sup> Cette régulation s'effectue de concert avec la régulation, par la cocaïne et ΔFosB, de plusieurs protéines connues pour contrôler la réorganisation du cytosquelette d'actine. À titre d'exemple, la régulation transcriptionnelle de plusieurs facteurs d'échange de nucléotides guanine et de protéines activatrices de GTPases prédispose Rac1, une petite GTPase, à des diminutions transitoires d'activité en réponse à chaque exposition à la cocaïne. Il a été démontré, par contrôle optogénétique de Rac1, que ces diminutions pulsatiles d'activité de Rac1 induisent la formation d'épines dendritiques immatures.<sup> 87 </sup> Ces effets de Rac87 s'exercent vraisemblablement par son contrôle de la cofiline et d'autres protéines régulatrices de l'actine, qui interviennent également dans la régulation de la croissance des épines dendritiques par la cocaïne. <sup> 88 </sup> Il est toutefois important de souligner qu'il ne s'agit que d'une voie parmi d'autres impliquées dans la régulation des épines dendritiques immatures par la cocaïne. Plusieurs autres protéines jouent également un rôle essentiel, notamment CDK5 (kinase cycline-dépendante 5), CaMKII, NF-κB, MEF2, CREB, G9a et DNMT3 (enzyme de méthyltransférase de l'ADN 3a), pour n'en citer que quelques-unes. 20 , 21 , 35 , 51 , 67 , 89 , 90 Il est intéressant de noter que la régulation par la cocaïne de plusieurs de ces gènes, notamment l'induction de CDK5, CaMKII et NFkB, et la répression de G9a, est également médiée par ΔFosB. 20 , 35 , 51 , 91
Étonnamment, les opiacés, lorsqu'ils sont utilisés à des fins d'abus, exercent l'effet inverse et réduisent la densité des épines dendritiques des neurones épineux moyens du noyau accumbens (NAc) . <sup>81</sup> On ignore encore beaucoup de choses sur les conséquences comportementales de cette adaptation et sur les mécanismes moléculaires sous-jacents. Ce phénomène est d'autant plus surprenant que CREB et ΔFosB sont induits à la fois par les stimulants et les opiacés, et sont tous deux impliqués dans l'induction, par les stimulants, de la densité des épines dendritiques du NAc . Ceci soulève la question de savoir comment les opiacés parviennent à supprimer la densité des épines du NAc malgré l'induction de ces facteurs.
L'autre forme majeure de plasticité morphologique observée dans les modèles de toxicomanie est la réduction physique de la taille du soma des neurones dopaminergiques de l'ATV induite par l'administration chronique d'opiacés . <sup>77 , 92 , 93</sup> Une adaptation similaire se produit en réponse aux cannabinoïdes. <sup>94</sup> Ce rétrécissement des neurones dopaminergiques de l'ATV, qui survient lors de l'auto-administration d'opiacés<sup> 93 </sup> et a été documenté chez des héroïnomanes examinés post-mortem,<sup> 77</sup> semble moduler la tolérance à la récompense et est associé à une réduction de la libération de dopamine dans le NAc . De nombreuses données indiquent désormais que cette réduction de la taille du soma est médiée par la suppression, sous l'effet des opiacés, de l'expression du facteur neurotrophique dérivé du cerveau (BDNF) dans ces neurones. Nous avons établi un lien direct entre la diminution du soutien du BDNF induite par les opiacés et le rétrécissement des neurones de l'ATV et la réduction de l'activité des cascades de signalisation du BDNF en aval dans les neurones dopaminergiques de l'ATV, notamment la réduction de l'activité d'IRS2 (substrat 2 du récepteur de l'insuline), d'AKT (une sérine-thréonine kinase) et de TORC2 (cible de la rapamycine 2, insensible à la rapamycine). <sup>77,93 </sup> Nous avons également établi un lien direct entre cette régulation négative de la signalisation du BDNF et l'excitabilité accrue induite par la morphine dans ces neurones, comme mentionné précédemment.<sup> 77,78 </sup> En effet, la diminution de la taille du soma cellulaire et l'augmentation de l'excitabilité sont étroitement liées, l'induction de l'une entraînant l'autre et inversement. Ce contrôle de l'excitabilité cellulaire implique la suppression des canaux K<sup> +</sup> et du courant GABA<sub> A </sub> dans ces neurones.
Ce rôle du BDNF dans le contrôle des réponses à la morphine au niveau de l'ATV contraste avec son implication très différente dans les effets de la cocaïne et d'autres stimulants. Les stimulants induisent la signalisation du BDNF vers le NAc, un effet dû à une synthèse locale accrue de BDNF ainsi qu'à une libération accrue par plusieurs régions afférentes. <sup> 95 </sup> De plus, il a été démontré qu'une signalisation accrue du BDNF dans le NAc, mais pas dans l'ATV, favorise les effets comportementaux de ces drogues, y compris leur auto-administration. <sup>95,96 </sup> La régulation opposée de la signalisation du BDNF dans la voie ATV-NAc par les opiacés par rapport aux stimulants suggère que de telles différences pourraient être à l'origine de la régulation opposée des épines dendritiques du NAc par ces drogues, une hypothèse actuellement à l'étude.
Directions futures
Le récit ci-dessus souligne les progrès considérables réalisés dans la compréhension des adaptations moléculaires et cellulaires qui se produisent dans les régions cérébrales de la récompense en réponse à une exposition répétée à une drogue, et dans la mise en relation de ces adaptations individuelles avec certaines caractéristiques comportementales des syndromes de dépendance chez les modèles animaux. Malgré ces avancées, d'importantes questions demeurent. La plupart de nos connaissances actuelles se concentrent sur l'aire tegmentale ventrale (ATV) et le noyau accumbens (NAc), et nous disposons de beaucoup moins d'informations sur d'autres régions limbiques clés, pourtant essentielles à la dépendance. De plus, toutes les démonstrations expérimentales du rôle causal d'une adaptation moléculaire et cellulaire dans un comportement lié à la drogue ont manipulé les adaptations une à une. Manipuler simultanément de nombreuses adaptations est évidemment beaucoup plus difficile, mais aussi essentiel, car nous savons que les drogues produisent un grand nombre de modifications différentes, même au sein d'un même neurone, modifications qui se combinent probablement de manière complexe pour influencer le comportement. Une telle approche de biologie des systèmes sera cruciale pour percer les fondements biologiques de la dépendance. Finalement, les efforts déployés pour comprendre les mécanismes moléculaires et cellulaires des souvenirs liés à la dépendance se heurtent à la même difficulté que tous les autres efforts visant à comprendre les bases biologiques de la mémoire comportementale : notre capacité à relier les phénomènes biologiques à la complexité de la mémoire comportementale demeure extrêmement difficile. Surmonter cet obstacle représente peut-être le plus grand défi des neurosciences.
Remerciements
Ce travail a été soutenu par des subventions de l'institut national sur l'abus de drogues.
Abréviations et acronymes sélectionnés
- Nac
- noyau accumbens
- CREB
- protéine de liaison aux éléments de réponse à l'AMPc
- ΔFosB
- un facteur de transcription de la famille Fos
- VTA
- zone tegmentale ventrale
- AMPA
- Acide α-amino-3-hydroxy-5-méthyl-4-isoxazolepropionique
- LTD
- dépression à long terme
- LTP
- protentiation à long terme
- BDNF
- Facteur neurotrophique dérivé du cerveau
- NKkB
- facteur nucléaire kB
Références