评论:由于后来的研究将揭示DeltaFosB是药物和行为成瘾的常见分子开关。 这是一个转录因子,意味着它会影响打开或关闭哪些基因。 如其他地方所述,成瘾性药物只会劫持正常机制。 这就是为什么建议行为成瘾不存在很愚蠢的原因。
Proc Natl Acad Sci US A. 2001 September 25; 98(20):11042-11046。
doi:10.1073 / pnas.191352698。
Eric J. Nestler *,Michel Barrot和David W. Self
德克萨斯大学西南医学中心精神病学和基础神经科学中心,5323 Harry Hines Boulevard,Dallas,TX 75390-9070
抽象
药物成瘾的一些行为异常的长期存在提示,神经基因表达的调控可能参与了滥用药物导致成瘾的过程。越来越多的证据表明,转录因子ΔFosB是滥用药物在大脑中产生相对稳定变化并最终导致成瘾表型的机制之一。ΔFosB是Fos家族转录因子的成员,在反复使用多种滥用药物后,会在伏隔核和背侧纹状体(与成瘾密切相关的大脑区域)的部分神经元中积累。强迫性跑步后也会出现类似的ΔFosB积累,这表明ΔFosB可能在多种强迫行为中积累。重要的是,由于其极高的稳定性,ΔFosB能够在神经元中持续存在相对较长的时间。因此,ΔFosB代表了一种分子机制,它能够启动并维持基因表达的改变,这种改变在停止药物暴露后仍能长期存在。在过表达ΔFosB或其显性负性抑制剂的诱导型转基因小鼠中进行的研究提供了直接证据,表明ΔFosB会导致小鼠对滥用药物的行为效应更加敏感,并可能增加其觅药行为。这项研究支持这样一种观点:ΔFosB发挥着一种持续性“分子开关”的作用,它能逐渐将急性药物反应转化为相对稳定的适应性反应,从而促进成瘾背后的长期神经和行为可塑性。
成瘾研究的重点是了解滥用药物改变大脑导致成瘾行为异常的复杂方式。 该领域的关键挑战之一是确定相对稳定的药物引起的大脑变化,以解释那些特别长寿的行为异常。 例如,即使经过多年的禁欲,人类成瘾者的复发风险也会增加。
这些行为异常的稳定性提示,它们可能至少部分是由基因表达的改变介导的(1-3)。根据这种观点,反复接触滥用药物会反复扰乱大脑中对该药物敏感的特定突触的信号传递。这种扰动最终通过细胞内信使级联反应传递信号至细胞核,在那里首先启动并维持特定基因表达的改变。信号转导通路影响基因表达的主要机制之一是转录因子的调控,转录因子是与基因调控区域结合并改变其转录的蛋白质。
因此,成瘾研究的一个目标是识别在长期施用滥用药物后在与成瘾有关的大脑区域中改变的转录因子。 在过去的十年中已经鉴定了几种这样的转录因子(1-6)。 本综述的重点是一种称为ΔFosB的特定转录因子。
滥用药物诱导ΔFosB
由fosB基因编码的ΔFosB是转录因子Fos家族的成员,其还包括c-Fos,FosB,Fra1和Fra2(7)。 这些Fos家族蛋白与Jun家族蛋白(c-Jun,JunB或JunD)异二聚体形成活性AP-1(激活蛋白-1)转录因子,其与AP-1位点(共有序列:TGAC / GTCA)结合。某些基因的启动子调节它们的转录。
在急性施用许多滥用药物后,这些Fos家族蛋白在特定脑区迅速且瞬时诱导(图1)(8-11)。 突出的区域是伏隔核和背侧纹状体,它们是对药物的行为反应的重要介质,特别是它们的奖赏和运动激活作用(12,13)。 这些蛋白质在给药后数小时内恢复到基础水平。
图1
该示意图展示了滥用药物诱导下,ΔFosB 的逐渐积累与其他 Fos 家族蛋白的快速瞬时诱导之间的差异。 (A) 放射自显影图显示了急性刺激(单次药物暴露后 1-2 小时)与慢性刺激(重复药物暴露后 1 天)对这些不同蛋白的诱导作用的差异。(B) 急性滥用药物给药后,伏隔核和背侧纹状体神经元中会诱导多种 Fos 样蛋白的表达,包括 c-Fos(52-58 kDa 亚型)、FosB(46-50 kDa 亚型)、ΔFosB(33 kDa 亚型)以及 Fra1 或 Fra2(40 kDa)。此外,ΔFosB 的生化修饰亚型(35-37 kDa)也会被诱导;这些亚型在急性药物给药后也会被诱导(尽管水平较低),但由于其稳定性,它们会在脑内长期存在。 (C) 随着重复给药(例如,每日两次),每次急性刺激都会诱导低水平的稳定型ΔFosB亚型,这由图中下方重叠的线条表示,这些线条代表每次急性刺激诱导的ΔFosB水平。结果是,在慢性治疗过程中,随着重复刺激,ΔFosB的总水平逐渐升高,这由图中逐渐升高的阶梯状线条表示。
长期滥用药物后会出现截然不同的反应(图1)。经生化修饰的ΔFosB亚型(分子量35-37 kDa)在重复用药后会在同一脑区内积累,而所有其他Fos家族成员则表现出耐受性(即与初次用药相比,诱导作用降低)。可卡因、吗啡、苯丙胺、酒精、尼古丁和苯环利定e均观察到了ΔFosB的这种积累(11, 14-18)。一些证据表明,这种诱导作用选择性地针对位于这些脑区的含有强啡肽/P物质的中型棘状神经元亚群(15, 17),但仍需更多研究来证实这一点。 ΔFosB 的 35 至 37 kDa 亚型主要与 JunD 二聚化,在这些脑区内形成活性且持久的 AP-1 复合物 (19, 20)。由于其极长的半衰期 (21),这些 ΔFosB 亚型会在长期用药后积累,因此在停药后至少数周内仍存在于神经元中。值得注意的是,这些 ΔFosB 亚型是即刻早期基因 (fosB) 的高度稳定产物。ΔFosB亚型的稳定性提供了一种新的分子机制,使得药物诱导的基因表达变化即使在相对较长的停药期后也能持续存在。
虽然伏隔核在滥用药物的奖赏效应中起着关键作用,但据信它通过调节对天然强化物的反应而正常发挥作用,例如食物,饮料,性别和社会交往(12,13)。 因此,人们对这个大脑区域在其他强迫行为(例如病态暴饮暴食,赌博,运动等)中的可能作用存在相当大的兴趣。 为此,我们检查了ΔFosB是否在强迫性运动的动物模型中受到调节。 实际上,ΔFosB的稳定35-至37-kDa同种型在大鼠伏核中选择性诱导,显示出强迫性运行行为。†
稳定ΔFosB同种型的生化鉴定
如上所述,在长期施用滥用或强迫运行药物后累积的ΔFosB同种型显示35-37 kDa的分子量。 它们可以与ΔFosB的33-kDa同种型区分开来,其在单次药物暴露后快速但瞬时诱导(图1)(14,19,22)。 目前的证据表明,33-kDa同种型是蛋白质的天然形式,其被改变以形成更稳定的35-至37-kDa产物(19,21)。 然而,将不稳定的33-kDa同种型转化为稳定的35-至37-kDa同种型的生物化学修饰的性质仍然模糊不清。 据推测,磷酸化可能是原因(11)。 例如,在缺乏DARPP-32(一种富含纹状体的蛋白质(23,24))的小鼠中,ΔFosB的诱导减弱。 因为DARPP-32调节蛋白磷酸酶-1和蛋白激酶A(25,26)的催化活性,所以这种蛋白质对稳定ΔFosB同种型的正常积累的需求表明磷酸化可能在这些稳定产物的产生中起作用。
ΔFosB在滥用药物行为可塑性中的作用
对ΔFosB在药物成瘾中作用的认识主要来自转基因小鼠的研究,在这些小鼠中,ΔFosB可以在成年动物的伏隔核和其他纹状体区域选择性地诱导表达(27, 28)。重要的是,这些小鼠在含有强啡肽/P物质的中型棘状神经元中选择性地过表达ΔFosB,而药物被认为正是诱导该蛋白表达的部位。表1总结了ΔFosB过表达小鼠的行为表型,其在许多方面与长期药物暴露后的动物相似。这些小鼠在急性或慢性给药后均表现出对可卡因增强的运动反应(28)。在位置条件反射实验中,这些动物对可卡因和吗啡的奖赏效应表现出更高的敏感性(11, 28),并且与未过表达ΔFosB的同窝幼崽相比,它们会自我给药更低剂量的可卡因。‡ 相反,这些动物对可卡因表现出正常的条件性运动敏感性,并且在莫里斯水迷宫实验中表现出正常的空间学习能力(28)。这些数据表明,ΔFosB会增加动物对可卡因以及其他滥用药物的敏感性,并可能代表一种导致对这些药物产生相对持久敏感性的机制。
 纹状体
| 响应于急性和重复的可卡因给药,增加的运动激活。 |
| 在地方调理分析中增加对可卡因和吗啡的奖赏反应。 |
| 增加低剂量可卡因的自我管理。 |
| 在渐进比例测定中增加可卡因的动机。 |
| 增加对酒精的抗焦虑反应。 |
| 强迫性的跑步行为增加。 |
基于参考文献28和29中的数据。†‡§¶
由伏隔核 - 背侧纹状体中的ΔFosB介导的行为可塑性
此外,初步证据表明,ΔFosB 的影响可能远不止于调节药物敏感性本身,还涉及与成瘾过程相关的更复杂的行为。在渐进比率自我给药实验中,表达 ΔFosB 的小鼠需要付出更多努力才能自我给药可卡因,这表明 ΔFosB 可能增强动物对可卡因激励性动机的敏感性,从而导致戒断后更容易复发。‡ 表达 ΔFosB 的小鼠还表现出增强的酒精抗焦虑作用,§ 这种表型与人类酒精摄入量的增加有关。综上所述,这些早期发现表明,ΔFosB 除了增加对滥用药物的敏感性外,还会引起行为的质变,从而促进觅药行为。因此,ΔFosB 可能发挥持续的“分子开关”作用,帮助启动并维持成瘾状态的关键方面。目前正在研究的一个重要问题是,药物暴露期间 ΔFosB 的积累是否会在长时间戒断后促进觅药行为,即使 ΔFosB 水平已经恢复正常(见下文)。
在伏隔核和背侧纹状体中选择性过表达ΔFosB的成年小鼠,与对照组同窝小鼠相比,也表现出更强的强迫性奔跑行为。† 这些观察结果提出了一种有趣的可能,即ΔFosB在这些神经元中的积累在习惯性记忆和强迫行为的形成和维持中发挥着更普遍的作用,或许是通过增强这些神经元所参与的神经回路的效力来实现的。
长期接触可卡因后,除伏隔核和背侧纹状体外,大脑的某些区域也会出现ΔFosB的积累。其中较为突出的区域包括杏仁核和内侧前额叶皮层(15)。目前研究的一个主要目标是了解这些区域中ΔFosB诱导对成瘾表型的影响。
早期对fosB基因敲除小鼠的研究表明,这些动物无法对可卡因的运动作用产生敏化作用,这与上述ΔFosB过表达的小鼠的发现一致(22)。 但是,fosB突变体对可卡因的急性作用显示出更高的敏感性,这与这些其他发现不一致。 但是,由于这些动物不仅缺乏ΔFosB,而且缺乏全长FosB,因此对fosB突变体的发现解释变得复杂。 而且,突变体在整个大脑中以及从发育的最早阶段都缺乏这两种蛋白质。 确实,更多的最新研究支持了ΔFosB过表达小鼠的结论:截短的c-Jun突变体的诱导型过表达,该突变体作为ΔFosB的主要负拮抗剂,选择性地伏伏在伏隔核和背侧纹状体中,显示出对可卡因奖励作用的敏感性降低这些发现强调了在解释具有组成型突变的小鼠的结果时必须谨慎的态度,并说明具有诱导型和细胞类型特异性突变的小鼠在成年大脑可塑性研究中的重要性。
ΔFosB的目标基因
由于ΔFosB是一种转录因子,推测该蛋白通过改变其他基因的表达来引起行为可塑性。ΔFosB是由fosB基因的选择性剪接产生的,并且缺失了全长FosB中存在的C端转录激活结构域的一部分。因此,最初认为ΔFosB发挥转录抑制因子的作用(29)。然而,细胞培养实验已明确表明,ΔFosB可以诱导或抑制AP-1介导的转录,具体取决于所使用的AP-1位点(21, 29-31)。全长FosB对某些启动子片段的作用与ΔFosB相同,但对其他启动子片段的作用则不同。需要进一步的研究来理解ΔFosB和FosB这些不同作用背后的机制。
我们的小组使用了两种方法来识别ΔFosB的靶基因。 一种是候选基因方法。 鉴于谷氨酸能传递在伏隔核中的重要作用,我们最初认为α-氨基-3-羟基-5-甲基-4-异恶唑丙酸(AMPA)谷氨酸受体是推定的靶标。 迄今为止的工作表明,一个特定的AMPA谷氨酸受体亚基GluR2可能是ΔFosB的真正靶标(图2)。 ΔFosB的过表达会在伏伏核中增加GluR2的表达,但不会增加其他AMPA受体亚基的表达(但不会增加背侧纹状体)(28),显性负突变体的表达会减弱可卡因诱导蛋白质的能力.¶此外,GluR2基因的启动子包含一个与ΔFosB结合的共有AP-1位点(28)。 通过使用病毒介导的基因转移,伏伏核中GluR2的过表达增加了动物对可卡因奖励作用的敏感性,从而模仿了表达ΔFosB的小鼠中见到的部分表型(28)。 长期服用可卡因后,GluR2的诱导可解释伏伏核神经元对AMPA受体激动剂的电生理敏感性降低(32),因为含GluR2的AMPA受体显示出总体电导降低和Ca2 +渗透性降低。 这些神经元对兴奋性输入的反应性降低可能会增强对滥用药物的反应。 然而,伏隔核中多巴胺能和谷氨酸能信号调节成瘾行为的方式仍然未知。 这将需要对神经回路的了解,但尚不可用。
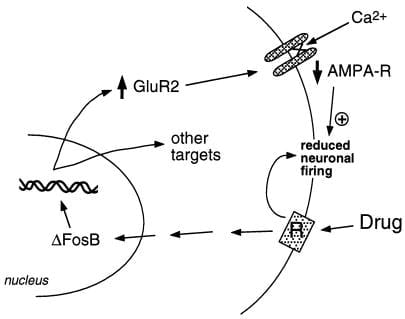
图2
AMPA谷氨酸受体亚基GluR2是ΔFosB的潜在靶点。图示表明,ΔFosB介导的GluR2诱导可能改变伏隔核神经元的生理反应性,并导致对滥用药物的敏感性增强。根据这一机制,滥用药物通过抑制伏隔核神经元产生急性强化作用。反复接触药物后,药物会诱导ΔFosB的表达,ΔFosB调控包括GluR2在内的多个靶基因。这会增加伏隔核神经元上含有GluR2亚基的AMPA受体(AMPA-R)的比例,从而导致整体AMPA电流和Ca2+电流降低。这种兴奋性降低可能使神经元对药物的急性抑制作用更加敏感,进而对药物的强化作用更加敏感。
ΔFosB的另一个潜在靶点是编码强啡肽的基因。如前所述,强啡肽在伏隔核中型棘状神经元亚群中表达,而这些亚群中ΔFosB表达上调。强啡肽似乎在细胞间反馈环路中发挥作用:其释放通过伏隔核多巴胺能神经末梢以及腹侧被盖区细胞体和树突上的κ阿片受体抑制支配这些中型棘状神经元的多巴胺能神经元(图3)(33-35)。这一观点与κ受体激动剂在向这两个脑区之一给药后能够降低药物奖赏效应的能力相一致(35)。
近期研究表明,ΔFosB 会降低强啡肽的表达,这可能有助于解释 ΔFosB 诱导后观察到的奖赏机制增强现象。有趣的是,另一种药物调控的转录因子 CREB(cAMP 反应元件结合蛋白)(2, 3) 则发挥相反的作用:它诱导伏隔核中强啡肽的表达,并降低可卡因和吗啡的奖赏特性(4)。
由于药物引起的 CREB 激活在给药后迅速消散,CREB 和 ΔFosB 对强啡肽的这种相互调节可以解释戒断早期和晚期阶段发生的相互行为变化,戒断早期阶段以负面情绪症状和药物敏感性降低为主,而后期则以对药物的奖励和激励作用的敏感性为主。
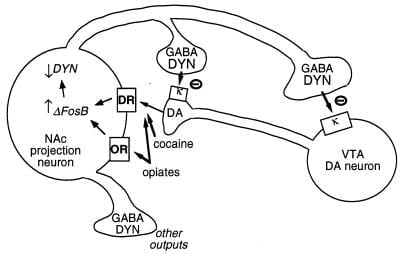
图3
强啡肽是ΔFosB的潜在靶点。图中所示为腹侧被盖区(VTA)多巴胺(DA)神经元,该神经元支配伏隔核(NAc)中表达强啡肽(DYN)的GABA能投射神经元。强啡肽在该回路中发挥反馈机制的作用:NAc神经元末梢释放的强啡肽作用于位于DA神经元神经末梢和胞体上的κ阿片受体,从而抑制其功能。ΔFosB通过抑制强啡肽的表达,可能下调该反馈回路,并增强滥用药物的奖赏特性。图中未显示CREB对该系统的反向作用:CREB增强强啡肽的表达,从而减弱滥用药物的奖赏特性(4)。GABA,γ-氨基丁酸;DR,多巴胺受体。或者,阿片受体。
用于识别ΔFosB的靶基因的第二种方法涉及DNA微阵列分析。 ΔFosB的诱导性过表达增加或减少伏伏核中众多基因的表达(36)。 尽管现在需要大量工作来验证这些基因中的每一个作为ΔFosB的生理靶标并了解它们对成瘾表型的贡献,但一个重要的靶标似乎是Cdk5(细胞周期蛋白依赖性激酶5)。 因此,Cdk5最初被鉴定为通过使用微阵列调节的ΔFosB,后来证明是在长期服用可卡因后在伏隔核和背侧纹状体中诱导产生的(37)。 ΔFosB通过存在于基因启动子中的AP-5位点激活cdk1基因(36)。 这些数据共同支持了一种方案,其中可卡因通过ΔFosB诱导这些大脑区域中的Cdk5表达。 诱导Cdk5似乎至少部分地通过增加DARPP-32的磷酸化来改变多巴胺能信号传导(37),当DARPP-1被Cdk5磷酸化时,它会从蛋白磷酸酶-26的抑制剂转变为蛋白激酶A的抑制剂(XNUMX)。
ΔFosB在调节滥用药物“永久性”可塑性中的作用
尽管ΔFosB信号持续时间相对较长,但并非永久性的。ΔFosB会逐渐降解,在戒断药物1-2个月后,即使某些行为异常会持续更长时间,也无法在大脑中检测到。因此,ΔFosB本身似乎无法介导这些半永久性的行为异常。寻找与成瘾相关的极其稳定的行为改变背后的分子适应机制的难度,类似于学习和记忆领域面临的挑战。尽管存在一些精妙的学习和记忆细胞及分子模型,但迄今为止,尚未找到足够持久的分子和细胞适应机制来解释高度稳定的行为记忆。事实上,ΔFosB是已知在成人大脑中发生的持续时间最长的适应机制,它不仅在滥用药物后出现,而且在任何其他扰动(不涉及损伤)后也会出现。在成瘾和学习记忆领域,都提出了两种解释这种差异的理论。
一种可能性是,基因表达的更短暂的变化,例如通过ΔFosB或其他转录因子(例如CREB)介导的变化,可能介导神经元形态和突触结构的更持久的变化。例如,在长期增强作用(LTP)期间,海马锥体神经元谷氨酸能突触的效能增强伴随着树突棘密度的增加(尤其是双头树突棘的增加)(38-40),并且与伏隔核中型棘状神经元介导的对可卡因的行为敏感性增强平行(41)。目前尚不清楚这种结构变化是否足够持久,足以解释高度稳定的行为变化,尽管后者至少在戒断药物1个月后仍然存在。近期证据表明,ΔFosB及其诱导的Cdk5可能是药物诱导伏隔核突触结构改变的介质之一(图4)。因此,向伏隔核内注入Cdk5抑制剂可阻止重复可卡因暴露增加该区域树突棘密度的能力。这与Cdk5(在大脑中富集)调节神经结构和生长的观点相符(参见参考文献36和37)。虽然尚未证实,但这种神经元形态的改变可能在ΔFosB信号本身消失后仍然持续存在。
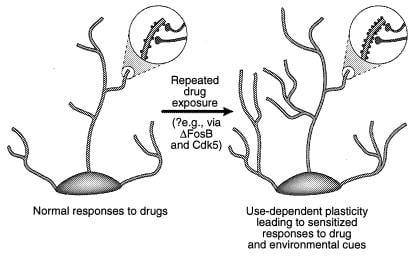
图4
滥用药物对树突结构的调节。 如图所示,伏伏核和前额叶皮层中的可卡因已经观察到,长期暴露于滥用药物后,神经元的树突状树扩张。 放大区域显示出树突棘的增加,据推测是与激活的神经末梢一起发生的。 树突状脊柱密度的这种增加可能是通过ΔFosB和随之而来的Cdk41诱导介导的(见文本)。 类似于某些学习模型中观察到的树突结构改变(例如,长期增强),可以介导对滥用药物或环境提示的长期敏感反应。 [转载自参考文献的许可。 5(版权,3年,Macmillian Magazines Ltd.)]。
另一种可能性是,转录因子(例如ΔFosB、CREB)的瞬时诱导通过染色质修饰导致基因表达发生更持久的变化。这些以及许多其他转录因子被认为通过促进基因附近组蛋白的乙酰化或去乙酰化来激活或抑制靶基因的转录(42)。尽管组蛋白的乙酰化和去乙酰化显然可以非常迅速地发生,但ΔFosB或CREB有可能在控制组蛋白乙酰化的酶促机制中产生更持久的适应性改变。ΔFosB或CREB也可能通过调节其他染色质修饰(例如DNA或组蛋白甲基化)来促进基因表达的更持久的变化,这些修饰与发育过程中发生的基因转录的永久性变化有关(参见参考文献42和43)。尽管这些可能性仍属推测,但它们可能提供了一种机制,通过这种机制,对滥用药物(或其他一些扰动)的短暂适应会导致终身的行为后果。
案例
- ↵
- Nestler EJ,
- 希望BT,
- Widnell KL
(1993)Neuron 11:995-1006。
CrossRef Medline Web of Science
- ↵
- 伯克JD,
- 海曼SE
(2000)Neuron 25:515-532。
CrossRef Medline Web of Science
- ↵
- Nestler EJ
(2001)Nat Rev Neurosci 2:119-128。
CrossRef Medline Web of Science
- ↵
- Carlezon WA Jr,
- Thome J,
- Olson VG,
- Lane-Ladd SB,
- Brodkin ES,
- Hiroi N,
- 杜曼RS,
- Neve RL,
- Nestler EJ
(1998)Science 282:2272-2275。
-
- O'Donovan KJ,
- Tourtellotte WG,
- Millbrandt J,
- Baraban JM
(1999)趋势Neurosci 22:167-173。
CrossRef Medline Web of Science
- ↵
- Mackler SA,
- Korutla L,
- Cha XY,
- Koebbe MJ,
- Fournier KM,
- 鲍尔斯MS,
- Kalivas PW
(2000)J Neurosci 20:6210-6217。
- ↵
- 摩根吉,
- Curran T
(1995)趋势Neurosci 18:66-67。
CrossRef Medline Web of Science
- ↵
- 年轻的ST,
- Porrino LJ,
- Iadarola MJ
(1991)Proc Natl Acad Sci USA 88:1291-1295。
-
- Graybiel AM,
- Moratalla R,
- Robertson HA
(1990)Proc Natl Acad Sci USA 87:6912-6916。
-
- 希望B,
- 科索夫斯基B,
- Hyman SE,
- Nestler EJ
(1992)Proc Natl Acad Sci USA 89:5764-5768。
- ↵
- Kelz MB,
- Nestler EJ
(2000)Curr Opin Neurol 13:715-720。
CrossRef Medline Web of Science
- ↵
- Koob GF,
- Sanna PP,
- 绽放FE
(1998)Neuron 21:467-476。
CrossRef Medline Web of Science
- ↵
- 聪明的RA
(1998)药物依赖酒精51:13-22。
CrossRef Medline Web of Science
- ↵
- 希望BT,
- Nye HE,
- Kelz MB,
- 自我DW,
- Iadarola MJ,
- Nakabeppu Y,
- 杜曼RS,
- Nestler EJ
(1994)Neuron 13:1235-1244。
CrossRef Medline Web of Science
- ↵
- Nye H,
- 希望BT,
- Kelz M,
- Iadarola M,
- Nestler EJ
(1995)J Pharmacol Exp Ther 275:1671-1680。
-
- Nye HE,
- Nestler EJ
(1996)Mol Pharmacol 49:636-645。
- ↵
- Moratalla R,
- Elibol B,
- Vallejo M,
- Graybiel AM
(1996)Neuron 17:147-156。
CrossRef Medline Web of Science
- ↵
- Pich EM,
- Pagliusi SR,
- 泰萨里M,
- Talabot-Ayer D,
- Hooft van Huijsduijnen R,
- Chiamulera C.
(1997)Science 275:83-86。
- ↵
- 陈杰,
- Nye HE,
- Kelz MB,
- Hiroi N,
- Nakabeppu Y,
- 希望BT,
- Nestler EJ
(1995)Mol Pharmacol 48:880-889。
- ↵
- Hiroi N,
- 布朗J,
- 叶赫,
- Saudou F,
- Vaidya VA,
- 杜曼RS,
- 格林伯格ME,
- Nestler EJ
(1998)J Neurosci 18:6952-6962。
- ↵
- 陈杰,
- Kelz MB,
- 希望BT,
- Nakabeppu Y,
- Nestler EJ
(1997)J Neurosci 17:4933-4941。
- ↵
- Hiroi N,
- 布朗J,
- 海尔C,
- 叶赫,
- 格林伯格ME,
- Nestler EJ
(1997)Proc Natl Acad Sci USA 94:10397-10402。
- ↵
- Fienberg AA,
- Hiroi N,
- Mermelstein P,
- 宋WJ,
- 斯奈德GL,
- 西A,
- Cheramy A,
- O'Callaghan JP,
- 米勒D,
- 科尔DG,
- et al.
(1998)Science 281:838-842。
- ↵
- Hiroi N,
- Feinberg A,
- 海尔C,
- Greengard P,
- Nestler EJ
(1999)Eur J Neurosci 11:1114-1118。
CrossRef Medline Web of Science
- ↵
- Greengard P,
- 艾伦PB,
- 奈恩AC
(1999)Neuron 23:435-447。
CrossRef Medline Web of Science
- ↵
- Bibb JA,
- 斯奈德GL,
- 西A,
- 严,,
- Meijer L,
- Fienberg AA,
- 蔡丽华,
- 权YT,
- Girault JA,
- Czernik AJ,
- et al.
(1999)Nature(伦敦)402:669-671。
- ↵
- 陈杰,
- Kelz MB,
- 曾GQ,
- Sakai N,
- Steffen C,
- Shockett PE,
- Picciotto M,
- 杜曼RS,
- Nestler EJ
(1998)Mol Pharmacol 54:495-503。
- ↵
- Kelz MB,
- 陈杰,
- Carlezon WA,
- Whisler K,
- 吉尔登L,
- Beckmann AM,
- Steffen C,
- 张YJ,
- Marotti L,
- 自我SW,
- et al.
(1999)Nature(伦敦)401:272-276。
- ↵
- Dobrazanski P,
- Noguchi T,
- Kovary K,
- Rizzo CA,
- Lazo PS,
- 布拉沃河
(1991)Mol Cell Biol 11:5470-5478。
-
- Nakabeppu Y,
- Nathans D.
(1991)Cell 64:751-759。
CrossRef Medline Web of Science
- ↵
- 颜杰,
- 智慧RM,
- Tratner I,
- Verma IM
(1991)Proc Natl Acad Sci USA 88:5077-5081。
- ↵
- 白FJ,
- 胡XT,
- 张新福,
- 狼我
(1995)J Pharmacol Exp Ther 273:445-454。
- ↵
- 海曼SE
(1996)Neuron 16:901-904。
CrossRef Medline Web of Science
-
- Kreek MJ
(1997)Pharmacol Biochem Behav 57:551-569。
CrossRef Medline Web of Science
- ↵
- Shippenberg TS,
- Rea W
(1997)Pharmacol Biochem Behav 57:449-455。
CrossRef Medline Web of Science
- ↵
- 陈杰,
- 张YJ,
- Kelz MB,
- Steffen C,
- Ang ES,
- 曾乐,
- Nestler EJ
(2000)J Neurosci 20:8965-8971。
- ↵
- Bibb JA,
- 陈杰,
- 泰勒JR,
- Svenningsson P,
- 西A,
- 斯奈德GL,
- 严,,
- 佐川ZK,
- 奈恩AC,
- Nestler EJ,
- et al.
(2001)Nature(伦敦)410:376-380。
- ↵
- Luscher C,
- Nicoll RA,
- Malenka RC,
- 穆勒D.
(2000)Nat Neurosci 3:545-550。
CrossRef Medline Web of Science
-
- Malinow R,
- Mainen ZF,
- Hayashi Y.
(2000)Curr Opin Neurobiol 10:352-357。
CrossRef Medline Web of Science
- ↵
- Scannevin RH,
- Huganir RL
(2000)Nat Rev Neurosci 1:133-141。
CrossRef Medline Web of Science
Robinson, TE 和 Kolb, B. (1999) (1997)欧洲。 J.神经科学。11, 1598–1604。
- ↵
- Carey M,
- Smale ST
(2000)真核生物中的转录调节(Cold Spring Harbor Lab.Press,Plainview,NY)。
- ↵
- 斯宾塞VA,
- 戴维JR
(1999)基因240:1-12。
CrossRef Medline Web of Science
 Facebook
 Twitter(现为X)
- Google+的
 CiteULike
 美味的
 掘客
 的Mendeley
HighWire Press主持的文章引用了这篇文章
- 以{Delta} FosB为关键调解因子的常见神经可塑性机制的自然和药物奖励法案 J.Neurosci。 2013 33(8)3434-3442
- Hedonic Allostasis的药物,犯罪和表观遗传学 当代刑事司法杂志2012 28(3)314-328
- 抽象
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 抽象
- 全文(HTML)
- 全文(PDF)
- 吗啡通过细胞外信号调节激酶1 / 1激活E二十六样转录因子-2 /血清反应因子途径来源于背根神经节神经元的F11细胞 J. Pharmacol。 进出口。 疗法。 2012 342(1)41-52
- Gateway药物的分子机制:由可卡因引起的尼古丁Prime基因表达引起的表观遗传变化 Sci Transl Med 2011 3(107)107ra109
- 在小鼠中脑多巴胺神经元中VGLUT2缺失后增强的蔗糖和可卡因自我管理和线索诱导的药物寻找 J.Neurosci。 2011 31(35)12593-12603
- 慢性间歇性缺氧会增加中央自主神经区域的血压和FosB / {Delta} FosB的表达 上午。 J. Physiol。 雷古尔。 INTEGR。 比较。 生理学。 2011 301(1)R131-R139
- 没有GPR37 / PAEL受体损害纹状体Akt和ERK2磷酸化,{Delta} FosB表达,以及对苯丙胺和可卡因的条件性位置偏爱 FASEB J. 2011 25(6)2071-2081
- 初始酒精暴露持续时间与分子容忍持久性的关系具有明显的非线性 J.Neurosci。 2011 31(7)2436-2446
- 体内生物发光成像揭示氧化还原调节的激活蛋白-1在肾血管性高血压小鼠室旁核中的激活 高血压2011 57(2)289-297
- 纹状体过度表达{Delta} FosB再现慢性左旋多巴诱导的非自愿运动 J.Neurosci。 2010 30(21)7335-7343
- 主要精神病的环境影响的表观遗传学调节 Schizophr Bull 2009 35(6)1045-1056
- 基于DNA的MRI探针特异性检测活体脑内慢性苯丙胺暴露 J.Neurosci。 2009 29(34)10663-10670
- 在可卡因戒断大鼠中改变树突棘可塑性 J.Neurosci。 2009 29(9)2876-2884
- 果蝇中的过表达筛选鉴定了GSK-3(β)/毛茸茸的神经元作用,作为AP-1依赖性发育可塑性的调节剂。 遗传学2008 180(4)2057-2071
- 转录MRI:活脑的新视角 神经科学家2008 14(5)503-520
- {Delta} FosB诱导眶额皮质介导耐受可卡因诱导的认知功能障碍 J.Neurosci。 2007 27(39)10497-10507
- 在胶质细胞源性神经营养因子突变小鼠中持续存在恢复寻求甲基苯丙胺行为的脆弱性 FASEB J. 2007 21(9)1994-2004
- 伏隔核中的{Delta} FosB调节食物增强的器乐行为和动机 J.Neurosci。 2006 26(36)9196-9204
- 通过磷酸化调节{Delta} FosB稳定性。 J.Neurosci。 2006 26(19)5131-5142
- 多巴胺D1受体细胞中突变NMDA受体的表达可防止可卡因致敏并降低可卡因偏好 J.Neurosci。 2005 25(28)6651-6657
- 间歇性吗啡给药后D1多巴胺受体调节大鼠纹状体{Delta} FosB诱导 J. Pharmacol。 进出口。 疗法。 2005 314(1)148-154
- 选择用于高自愿轮运行活动的小鼠的神经生物学 INTEGR。 比较。 生物学。 2005 45(3)438-455
- 缺水和复水对大鼠视上核和椎板终末区c-Fos和FosB染色的影响 上午。 J. Physiol。 雷古尔。 INTEGR。 比较。 生理学。 2005 288(1)R311-R321
- 成骨细胞机械应力对FosB / {Delta} FosB基因的转录诱导作用 J Biol Chem 2004 279(48)49795-49803
- 慢性应激后奖赏相关脑结构中{Delta} FosB的诱导 J.Neurosci。 2004 24(47)10594-10602
- Sim1基因剂量调节稳态摄食对小鼠膳食脂肪增加的反应 上午。 J. Physiol。 内分泌学。 代谢。 2004 287(1)E105-E113
- DNA微阵列分析人类视神经头星形胶质细胞响应静水压力的基因表达 生理学。 基因组学2004 17(2)157-169
- 超氧化物参与心肌梗塞引起的心力衰竭的中枢神经系统激活和同步激活 保监会。 RES。 2004 94(3)402-409
- 反复多巴胺能刺激神经适应中的腺苷A2A受体:对帕金森氏病运动障碍的治疗意义 神经病学2003 61(90116)S74-81
- 细胞质与青蛙中的Fos相关蛋白的核定位,Rana esculenta,睾丸:促性腺激素释放激素激动剂的体内和直接体外效应 生物学。 生殖。 2003 68(3)954-960
- Periadolescent Mice显示增强的Delta FosB上调对可卡因和安非他明的反应 J.Neurosci。 2002 22(21)9155-9159
- Delta FosB调节车轮运行 J.Neurosci。 2002 22(18)8133-8138
- 伏隔核壳中的CREB活动控制对情绪刺激的行为反应的门控 PROC。 国家科。 科学院。 科学。 美国2002 99(17)11435-11440
- 心理基因组学:理解成瘾的机会 J.Neurosci。 2001 21(21)8324-8327